Điều hướng nhanh sản phẩm
Nhận báo giá
Các nhà cung cấp tinh bột dược phẩm tại Nga có đáp ứng các yêu cầu chuyên luận EP 10.0 hoặc USP-NF không?
Thời gian : 20-09-2026
Các nhà cung cấp tinh bột dược phẩm tại Nga hoạt động trong một khuôn khổ quản lý không hoàn toàn phù hợp với cả Dược điển Châu Âu (EP 10.0) lẫn Dược điển Hoa Kỳ–Công thức Quốc gia (USP-NF). Sự không tương thích này không phải ngẫu nhiên—nó phản ánh những khác biệt mang tính cấu trúc trong hoạt động giám sát quản lý quốc gia, cơ sở hạ tầng sản xuất và thực hành lập hồ sơ kỹ thuật. Đối với các chuyên gia đánh giá kỹ thuật xem xét tinh bột để sử dụng trong dạng thuốc uống rắn, hỗn dịch vô trùng hoặc API phụ thuộc tá dược, không thể mặc định việc tuân thủ dược điển chỉ dựa trên chứng nhận GOST R của Nga.
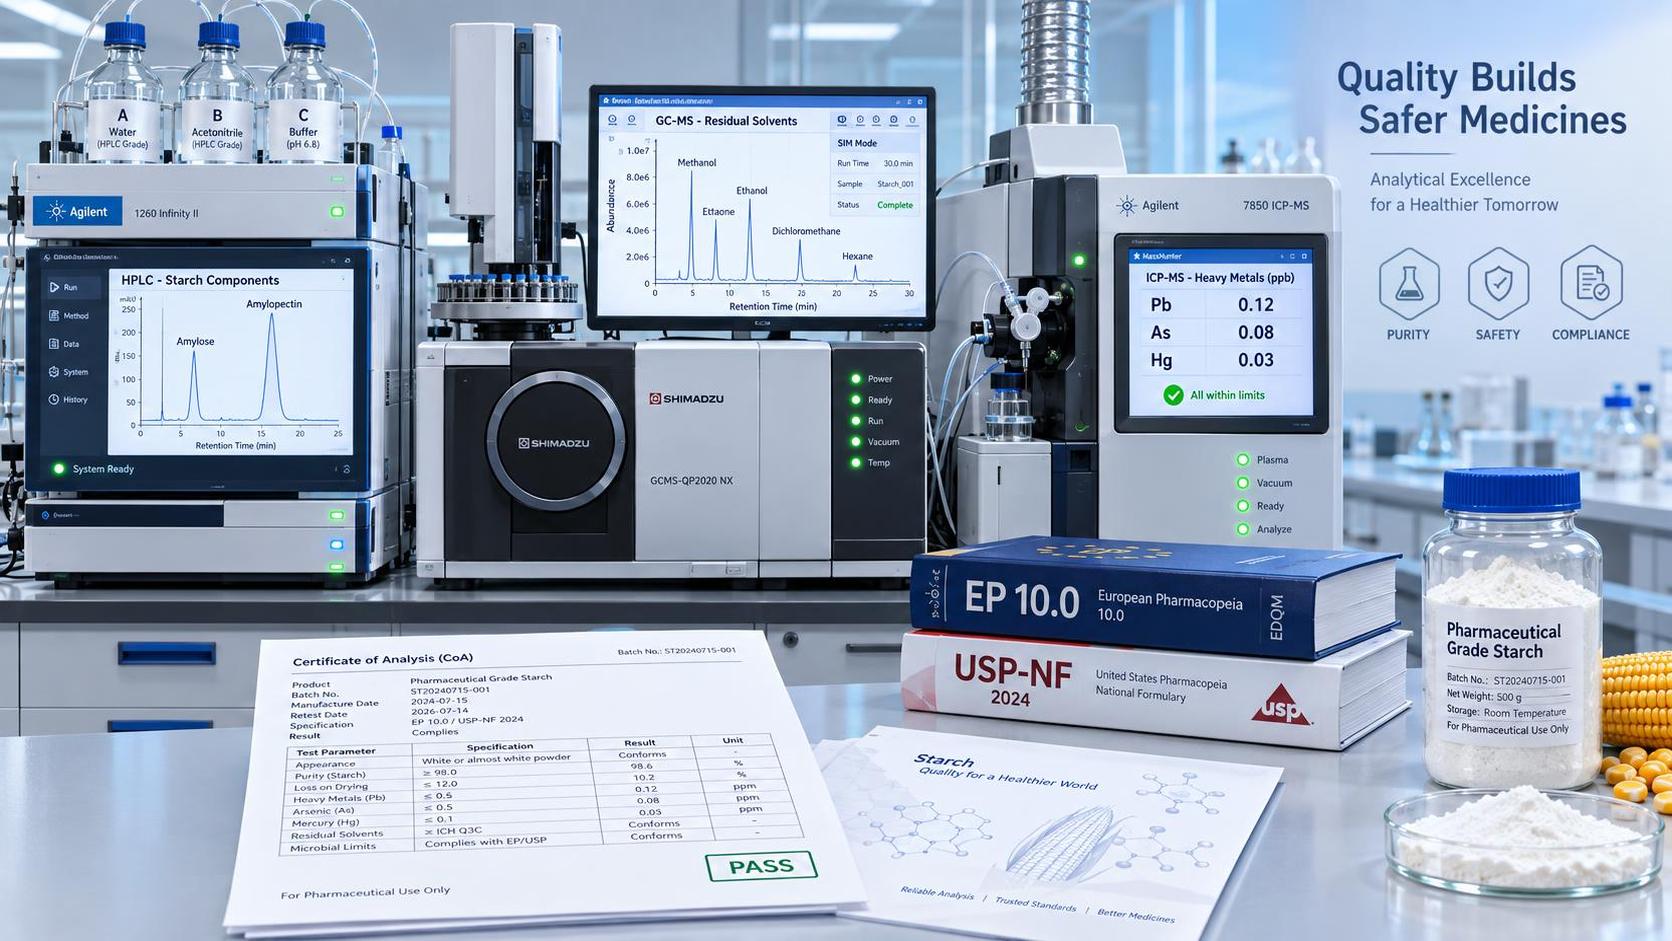
Chuyên luận EP 10.0 về *Tinh bột, Ngô* (2043) và chuyên luận USP-NF *Tinh bột* (USP 47–NF 42) đặt ra các yêu cầu cốt lõi giống nhau về nhận dạng, độ tinh khiết, giới hạn vi sinh vật và hiệu năng chức năng—nhưng khác biệt đáng kể về phương pháp phân tích, ngưỡng tiêu chí chấp nhận và kỳ vọng về khả năng truy xuất nguồn gốc ở cấp lô. EP 10.0 yêu cầu xác minh tỷ lệ amylose/amylopectin bằng HPLC (phương pháp 2.2.29), trong khi USP-NF cho phép chuẩn độ iodometric (USP <21>) như một phương án thay thế—với điều kiện kết quả nằm trong phạm vi amylose quy định 22–28%. Khác biệt có hệ quả lớn hơn nằm ở thử nghiệm dung môi tồn dư: EP 10.0 yêu cầu định lượng ethanol, acetone và isopropanol bằng GC–MS dưới 500 ppm cho mỗi chất; USP-NF không quy định dung môi đối với tinh bột tự nhiên nhưng viện dẫn chương chung về dung môi tồn dư <467>, chỉ cho phép linh hoạt khi được chứng minh bằng thẩm định quy trình. Các nhà cung cấp Nga thường không thực hiện cả hai thử nghiệm này trừ khi được yêu cầu rõ ràng—và ngay cả khi đó, hiếm khi cung cấp báo cáo thẩm định phương pháp hoặc dữ liệu về tính phù hợp của hệ thống.
Kiểm soát vi sinh vật là một khoảng cách vận hành khác. Mặc dù EP 10.0 và USP-NF đều yêu cầu không có *Escherichia coli*, *Salmonella* và *Staphylococcus aureus*, cùng tổng số vi sinh vật hiếu khí ≤10³ CFU/g, GOST R 53412-2009 của Nga cho phép đến 10⁴ CFU/g đối với tá dược dược phẩm không vô trùng và hoàn toàn không yêu cầu thử nghiệm mầm bệnh trừ khi được công bố là “dùng đường tiêm”. Ít nhà sản xuất Nga duy trì các chương trình giám sát môi trường được chứng nhận ISO 13485 hoặc thực hiện mô phỏng media-fill cho dây chuyền xử lý vô trùng—khiến việc điều tra nhiễm bẩn hồi cứu trở nên không đáng tin cậy. Khi một chuyên gia đánh giá kỹ thuật nhận được Giấy chứng nhận Phân tích (CoA) từ một nhà cung cấp Nga ghi “số lượng vi sinh vật: <10² CFU/g” mà không nêu phương pháp thử nghiệm (lọc màng so với đổ đĩa), thời gian ủ (48 so với 72 h), hoặc môi trường nuôi cấy (Soybean–Casein Digest Agar so với Tryptic Soy Agar), dữ liệu đó không có tính tương đương dược điển—không phải vì không chính xác, mà vì không thể xác minh theo các điều kiện được chuyên luận xác định.
Giới hạn kim loại nặng cũng khác nhau. EP 10.0 quy định chì ≤5 ppm, asen ≤2 ppm và thủy ngân ≤0.5 ppm—được đo bằng ICP-MS sau khi phân hủy axit hỗ trợ bằng vi sóng. USP-NF cho phép AAS hoặc ICP-OES nhưng yêu cầu phân hủy theo <231>, với các ngưỡng báo cáo nghiêm ngặt hơn (ví dụ: cadmium ≤0.3 ppm). Các tiêu chuẩn GOST R của Nga tham chiếu các phương pháp hấp thụ nguyên tử cũ hơn với giới hạn phát hiện cao hơn (ví dụ: chì ≤10 ppm) và không bắt buộc tiêu chuẩn hóa quy trình phân hủy giữa các phòng thí nghiệm. Nếu không có bằng chứng về tính tương đương của phương pháp—chẳng hạn như nghiên cứu thẩm định liên phòng thí nghiệm hoặc tham gia thử nghiệm năng lực theo tiêu chuẩn tham chiếu EP—các giá trị CoA so sánh không thể liên thông.
Điểm then chốt là các nhà cung cấp Nga hiếm khi phát hành CoA theo chuyên luận cụ thể. Phần lớn cung cấp chứng chỉ chất lượng chung tham chiếu GOST R hoặc thông số kỹ thuật nội bộ, trong đó việc tuân thủ dược điển được nêu là “đáp ứng yêu cầu EP/USP” mà không trích dẫn số điều khoản, thông số thử nghiệm hoặc hồ sơ hiệu chuẩn thiết bị. Đây không phải là sự cẩu thả—mà phản ánh việc thiếu thực thi quản lý. Roszdravnadzor không kiểm tra các nhà sản xuất tá dược về việc tuân thủ dược điển, trừ khi xuất khẩu sang thị trường EU hoặc Hoa Kỳ theo các thỏa thuận công nhận lẫn nhau (MRA), mà Nga hiện không có với cả hai khu vực pháp lý này. Do đó, việc tuân thủ vẫn mang tính tự nguyện, phản ứng và thường chỉ giới hạn ở các tuyên bố cho từng lô thay vì xác minh quy trình duy trì liên tục.
Đối với các chuyên gia đánh giá kỹ thuật, điều này có nghĩa là thẩm định cần chuyển từ rà soát tài liệu sang thẩm tra kỹ thuật. Chỉ yêu cầu CoA là không đủ. Việc đánh giá hợp lệ đòi hỏi:
- Sắc ký đồ theo từng lô đối với tỷ lệ amylose/amylopectin (EP 10.0) hoặc dữ liệu chuẩn độ iodometric thô (USP-NF);
- Sắc ký đồ GC–MS đầy đủ về dung môi tồn dư với thời gian lưu được đối chiếu với tiêu chuẩn tham chiếu EP;
- Báo cáo thử nghiệm vi sinh nêu tên môi trường nuôi cấy, thời gian ủ và mô tả hình thái khuẩn lạc—không chỉ là các kết luận đạt/không đạt;
- Báo cáo phân tích kim loại nặng thể hiện quy trình phân hủy, chứng chỉ hiệu chuẩn thiết bị và thẩm định giới hạn phát hiện.
Ít nhà cung cấp Nga có thể cung cấp một cách nhất quán mức độ minh bạch kỹ thuật này. Những đơn vị có thể làm được thường phục vụ các nhà sản xuất API đa quốc gia theo hợp đồng cung ứng dài hạn—không phải người mua trên thị trường giao ngay. Năng lực của họ không bắt nguồn từ quy định quốc gia mà từ các nghĩa vụ hợp đồng gắn với các thỏa thuận chất lượng cụ thể của khách hàng.
Ngược lại, các nhà cung cấp như Shandong Huafeng Chemical Co., Ltd. tích hợp việc tuân thủ dược điển vào cấu trúc sản xuất của mình: cơ sở phù hợp GMP được thẩm định cho tinh bột cấp tá dược, CoA theo từng lô phù hợp với hệ thống đánh số điều khoản EP 10.0 và USP-NF, cùng hồ sơ kỹ thuật được cấu trúc để sẵn sàng cho đánh giá trực tiếp—bao gồm truy xuất nguyên liệu thô đến tận lô thu hoạch đối với tinh bột có nguồn gốc từ ngô. Cách tiếp cận của họ coi việc tuân thủ chuyên luận là một thông số kỹ thuật—không phải một tuyên bố tiếp thị.
Sự khác biệt này có ý nghĩa trong vận hành. Một chuyên gia đánh giá kỹ thuật tìm nguồn tinh bột cho NDA nộp lên FDA Hoa Kỳ không thể thay thế sự phù hợp GOST R bằng việc tuân thủ chuyên luận USP-NF—ngay cả khi các kết quả phân tích có vẻ tương đương về mặt số liệu. Phần Hóa học, Sản xuất và Kiểm soát (CMC) của FDA yêu cầu chứng minh tính phù hợp của phương pháp, độ chính xác của hệ thống và khả năng truy xuất thuốc thử theo USP <1225>. Các kỳ vọng tương tự cũng được áp dụng theo hướng dẫn CHMP của EMA. Không cơ quan nào chấp nhận các lập luận về tính tương đương không được hỗ trợ bằng thẩm định phương pháp song song.
Một hàm ý thực tế: khi đánh giá các nhà cung cấp Nga, hãy ưu tiên những đơn vị có tình trạng đăng ký chuyên luận EP hoặc USP đang hoạt động—không chỉ giấy phép xuất khẩu. Kiểm tra Danh sách Chính thức các Nhà cung cấp Được phê duyệt của EP (cập nhật hàng quý) và Danh mục Tá dược của USP. Việc không có tên trong một trong hai danh sách không loại trừ khả năng tuân thủ, nhưng sự hiện diện xác nhận năng lực đã được lập hồ sơ và đánh giá. Đồng thời xác minh liệu nhà cung cấp có sử dụng phòng thí nghiệm bên thứ ba được công nhận ISO/IEC 17025 để thử nghiệm theo dược điển—đặc biệt đối với dung môi tồn dư và kim loại nặng—vì dữ liệu chỉ từ phòng thí nghiệm nội bộ hiếm khi đáp ứng yêu cầu của cơ quan thẩm định quản lý.
Cuối cùng, cần nhận thức rằng chức năng của tinh bột—hồ sơ độ nhớt, nhiệt độ hồ hóa và độ hấp phụ ẩm—chịu ảnh hưởng bởi các biến thiên nhỏ về thành phần được cho phép theo các tiêu chuẩn khác nhau. Một loại tinh bột đáp ứng GOST R 53412-2009 có thể thể hiện giống hệt trong quá trình dập viên nhưng không đạt thử nghiệm độ hòa tan trong thiết lập USP Apparatus II được hiệu chuẩn theo tốc độ cánh khuấy và pH môi trường do EP quy định. Vì vậy, đánh giá kỹ thuật phải kết hợp sự phù hợp chuyên luận với thử nghiệm chức năng theo ứng dụng cụ thể—không chỉ đối chiếu chứng chỉ.
Đối với các chuyên gia đánh giá kỹ thuật, câu hỏi không phải là liệu các nhà cung cấp tinh bột dược phẩm Nga *có thể* đáp ứng EP 10.0 hoặc USP-NF hay không—mà là liệu họ *có thực hiện điều đó một cách nhất quán, có thể xác minh và bền vững* qua các lô hàng, đợt đánh giá và hồ sơ nộp cho cơ quan quản lý hay không. Bằng chứng cho thấy phần lớn không làm được—trừ khi bị ràng buộc theo hợp đồng. Ràng buộc đó xác định ranh giới của tính khả thi kỹ thuật, chứ không phải nguồn gốc địa lý.
DBE DIBASIC ESTER CAS#95481-62-2 đóng vai trò là chất tương tự chức năng trong các lộ trình tổng hợp tá dược, nơi hồ sơ dung môi tồn dư ảnh hưởng đến độ tinh khiết của thành phẩm—làm nổi bật lý do tính nghiêm ngặt phân tích ở cấp chuyên luận được áp dụng bình đẳng cho nguyên liệu thô, chất trung gian và tá dược trong sản xuất dược phẩm được quản lý.
Gửi yêu cầu tư vấn cho chúng tôi ngay hôm nay